
刺激响应水凝胶的结构与性能不仅取决于环境条件,还受到响应动力学的影响。近日,北海道大学龚剑萍、Takayuki Nonoyama团队联合东京大学研究人员,以含有丰富可逆缔合键的聚丙烯酸–钙离子拥挤水凝胶为模型,揭示了升温路径、网络弹性与水分迁移共同调控微相分离和玻璃化的机制。缓慢升温时,凝胶通过均匀失水收缩发生整体玻璃化;快速升温时,水分暂时滞留于网络内部,先引发微相分离,再通过高分子浓相的局部玻璃化实现硬化与结构锁定。因此,即使材料组成和最终温度相同,不同的升温方式也可能带来不同的结构和性能。研究进一步建立了永久网络弹性与相分离门槛、畴区尺度及硬化温度之间的关系,为非平衡响应性软材料的设计提供了依据。本文第一作者为石栋博士研究员。
从平衡响应到路径依赖
温度响应水凝胶通常通过改变高分子与水之间的相互作用,在不同热力学平衡状态之间发生溶胀或收缩。然而,热传导与网络协同扩散具有不同的时间尺度:温度可以较快改变,而水分排出及网络整体收缩往往需要更长时间。当外部刺激快于材料的结构调整时,凝胶便可能偏离热力学平衡,呈现与刺激路径有关的动力学响应。
这一现象在“拥挤”水凝胶中尤为显著。丰富的可逆缔合键使网络保持较高的高分子体积分数,并限制链段运动和水分迁移。快速升温后,凝胶虽然产生了收缩的热力学驱动力,却无法及时通过排水释放。此时,内部水分如何重新分配,永久网络如何约束相分离,以及形成的结构能否稳定保留,成为理解其响应行为的关键。
围绕这些问题,研究团队系统比较了聚丙烯酸–钙离子水凝胶沿缓慢和快速两条升温路径的演化。
2026年10月16日,相关成果以“Kinetic-driven microphase separation and vitrification of crowded hydrogels with associative bonds”为题发表于《Science Advances》,Dong Shi为第一作者,Takayuki Nonoyama和Jian Ping Gong为共同通讯作者。
配位缔合与水的增塑作用
研究人员将化学交联的聚丙烯酸(PAAc)水凝胶浸泡于醋酸钙溶液中,使钙离子与羧酸根形成大量可逆缔合键,驱动凝胶收缩并进入“拥挤”状态。通过改变交联剂的用量,可以调节永久网络的弹性约束。
等温滴定量热实验表明,由于络合时水合层中结构化水的释放,高分子链上的羧酸根与钙离子的缔合是由熵增主导的吸热结合过程。结合常数随温度升高而增大,使凝胶趋向更低的平衡含水量,产生排水和收缩的驱动力。
与此同时,水作为增塑剂调节高分子链段运动。含水量降低会提高玻璃化转变温度,减慢链段松弛。因此,配位缔合的热响应通过改变含水量间接影响硬化,而水分迁移方式决定了玻璃化是在整个凝胶中均匀发生,还是局限于内部的高分子浓相。
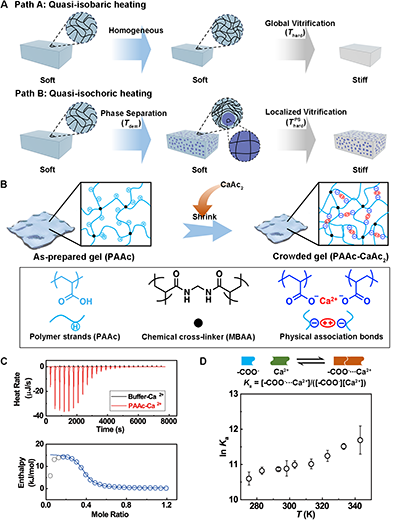
图1. 拥挤水凝胶的构建、熵驱动配位缔合及两种升温路径。
两条升温路径对应不同的玻璃化过程
缓慢升温时,水分能够持续向外扩散,该升温路径被描述为准等压路径,意味着凝胶在硬化前接近与外界溶液的平衡。代表性样品在0.1 ℃/小时的升温条件下保持透明,并逐渐收缩。升温至约50 ℃后,收缩明显减慢,同时储能模量显著上升,达到107 Pa以上。
流变与DSC结果共同表明,这一硬化来自持续失水导致的整体网络玻璃化。随着增塑作用减弱,链段运动受到限制,网络难以继续调整并排出水分。平衡含水量曲线与玻璃化转变曲线的交点给出约53 ℃的均匀硬化温度,与流变结果接近。玻璃化发生后,凝胶偏离热力学平衡,剩余水分和收缩状态在实验时间内被动力学锁定。
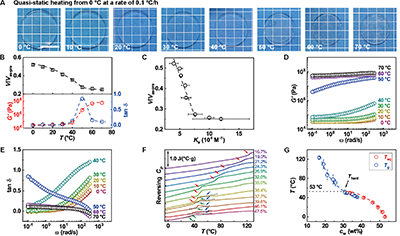
图2. 缓慢升温下的均匀收缩、整体玻璃化及其流变和DSC证据。
快速升温则使凝胶在短时间内保持近似不变的体积和总含水量,进入准等容状态。相对于升温后的平衡含水量,滞留水处于过饱和状态,其过剩化学势驱动内部重排。当驱动力克服永久网络的弹性约束时,凝胶由透明转为浑浊,微观上形成连续的高分子浓相与分散的高分子稀相的相分离结构。
SEM和原位超小角中子散射证实了凝胶具有清晰界面的微相分离结构。代表性样品中,稀相畴区的特征半径约为0.5 μm;随温度升高,畴区尺寸基本稳定,而数密度增加。相分离的可逆性,以及稀相畴区尺寸远大于网络链段轮廓长度的特征,共同表明富水稀相中仍保留着过度溶胀的高分子网络。
相分离与硬化是两个不同的过程。在较低温度时的长时间等温过程中,水逐渐排出,凝胶可以恢复透明并收缩;而在更高温度下,高分子浓相脱水玻璃化,导致凝胶整体硬化并锁定非均匀结构。因此,即使总含水量近似不变,局部组成变化仍可显著改变材料的宏观力学性能。
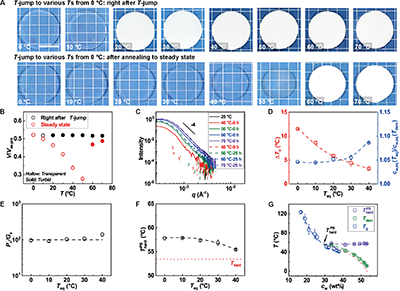
图3. 快速升温引发的微相分离、等温演化及浓相局部玻璃化。
网络弹性调控相分离与结构锁定
内部水分重排伴随网络变形,因此永久网络弹性决定了相分离的难易程度。实验发现,永久网络剪切模量Gx越大,触发相分离所需的水过饱和程度越高。基于理想性近似,将水的化学势差换算为临界表观内压Pc 后,在研究范围内得到 Pc/Gx ≈ 100,该值显著高于经典空化理论预测的 5/2。结合前述稀相网络结构的分析,这一较高阈值可归因于过度溶胀网络链的强烈拉伸所带来的额外弹性代价。
另外,不同于高分子溶液向宏观相分离的演化,网络弹性还限制了畴区长大。SEM统计得到稀相畴区的尺寸与永久网络剪切模量存在-0.35的标度关系,接近理论预测的 -1/3指数,支持界面能与弹性能竞争调控畴区尺度的解释。冷冻干燥可能影响绝对孔径,但尺寸随弹性增强而减小的趋势清晰。同时,更强的弹性约束阻碍浓相脱水,提高快速路径的硬化温度;慢速路径的均匀硬化温度在研究范围内则变化较小。
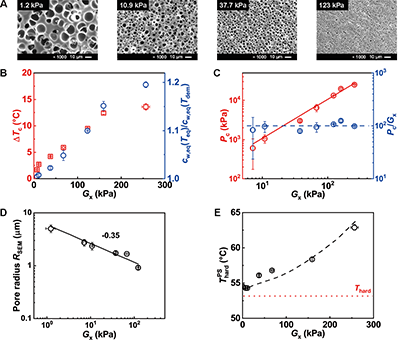
图4. 永久网络弹性对相分离阈值、畴区尺寸和硬化温度的调控。
总结与启发
这项研究揭示了拥挤水凝胶中从水分迁移、微相分离到玻璃化锁定的连续过程。升温速率决定整体排水与内部重排的相对进程,永久网络弹性调节局部变形和水分分配,玻璃化最终限制结构继续演化。通过联合调节刺激路径、初始含水量和交联程度,可以在既定化学体系中控制材料的内部形貌与硬化行为,为可锁定响应性软材料提供新的设计维度。
此外,该体系为拥挤环境中的微区形成与脱水诱导玻璃化提供了简化的物理模型,可为理解细胞内功能分区及某些生物的脱水保护机制提供启发,并为具有环境适应能力的仿生材料设计提供思路。
论文信息: Dong Shi et al. Kinetic-driven microphase separation and vitrification of crowded hydrogels with associative bonds. Science Advances, 12, eaed8808 (2026).
原文链接:https://www.science.org/doi/10.1126/sciadv.aed8808
- 南开大学王粉粉、河北工业大学瞿雄伟/陈胜利 JACS:异步聚合-结晶动力学驱动的分级自组装 - 从V-型缺口球晶到多级防伪材料 2026-03-10
- 吉林大学杨柏教授团队 Angew VIP :揭示疏水微相分离驱动碳化聚合物点形成的新机制 2026-10-12
- 华南理工大学张安强教授团队 Macromolecules:反应性粗粒化模拟解析多组分聚氨酯微相分离动态过程 2026-04-13
- 中南民大张道洪教授/姜宇教授团队 Macromolecules:高性能超支化聚氨酯微相分离的原位可视化 2026-02-09
- 天大汪怀远教授团队 Adv. Mater.:具有高Tg和高强韧的功能树脂材料 - 通过酸碱离子对策略解锁材料多功能集成 2026-01-14
- 浙理工左彪教授团队与合作者 Sci. Adv.:链末端激发长链分子玻璃的协同运动 2025-11-28
- 宁波大学赵传壮 Adv. Opt. Mater.:相分离和玻璃化驱动的本征室温磷光水凝胶 2025-01-13
