
聚合物材料的性能不仅取决于分子量,还与分子量分布、链序列以及多链自组装密切相关。然而,这些结构特征的形成横跨了广阔的时间和空间尺度:最初的化学反应发生在量子尺度,随后经历链增长、扩散和链间交换,最终形成特定的凝聚态结构,并进一步进入反应器尺度的工业生产。由于不同尺度通常分别属于量子化学、统计物理、传统聚合物科学和化学工程的研究范畴,现有计算方法难以直接衔接。特别是在复杂聚合体系中,反应数量众多且彼此竞争,真实反应动力学还受到扩散、传质和传热等因素影响,仅依赖单一理论方法难以实现从反应机理到材料性能的完整预测。
针对跨越多个时空尺度的聚合物分子工程基础理论方法这一经典难题,复旦大学丁建东教授团队经多年探索、最终提出了一种聚合物材料多尺度分子工程的“4+1”通用策略,以1个映射实验(mapping experiment)连接密度泛函理论(DFT)、动力学蒙特卡洛(KMC)模拟、动态蒙特卡洛(DMC)模拟和化工流程模拟这4种理论工具。该研究跨越19个时间尺度和12个空间尺度,实现了从基本反应、聚合反应动力学和聚合物链结构,到凝聚态行为与工程生产的从头计算与逐级贯通,同时辅助应用人工智能(AI)预测,为聚合物理性设计提供了新的科研范式。
“4+1”多尺度聚合物分子工程策略
“4+1”策略首先从基本反应出发计算反应能垒,再通过映射实验获得真实体系中的反应速率常数。随后,KMC模拟用于重建聚合反应动力学,DMC模拟用于预测多链自组装和凝聚态行为,所得动力学信息还可进一步用于化工流程设计。
研究团队以PLGA-PEG-PLGA两亲性嵌段共聚物为模型。热致水凝胶被国际纯粹与应用化学联合会(IUPAC)列为2025年度全球十大新兴技术之一,是极具转化前景的明星高分子材料。PLGA-PEG-PLGA的合成同时涉及丙交酯和乙交酯的增长反应和聚合物链之间的酯交换反应,是一个典型的复杂聚合反应体系。
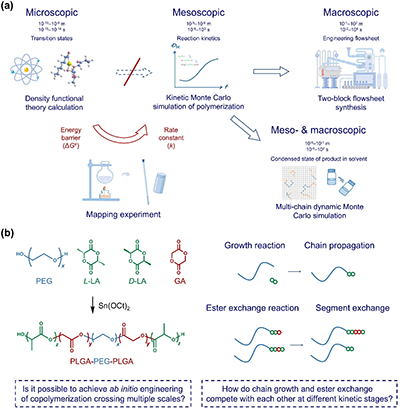
图1. 聚合物多尺度分子工程的通用策略。(a)“4+1”策略的具体流程。密度泛函方法(DFT)计算反应能垒(ΔG≠);映射实验(mapping experiment)将能垒对应至表观反应动力学常数(k);动力学蒙特卡洛(KMC)模拟进一步输出反应动力学;根据所得的反应动力学特征进行进一步的化工过程设计;根据所得的产物分子参数进行凝聚态特征的预测;(b)合成PLGA-PEG-PLGA的聚合反应过程。同时包含了单体增长的链增长反应和链与链之间的酯交换反应。
密度泛函理论计算24个基本反应的能垒
PLGA-PEG-PLGA的合成反应涉及4种活性链端。每种活性链端均可与3种环状单体发生增长反应,也可与3种酯键底物发生酯交换反应,因此形成24个相互关联的基本反应。
研究团队利用DFT建立相应的反应路径,搜索过渡态和中间体,并计算所有基本反应的反应能垒ΔG≠。这些结果从量子化学层面揭示了不同链端和底物组合之间的反应活性差异。
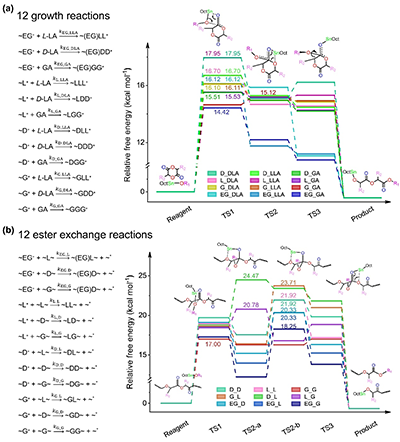
图2. PLGA-PEG-PLGA合成中24个基本反应。 图中分别给出了12个增长反应(a)和12个酯交换反应(b)及其各自的反应能垒ΔG≠。
Mapping实验将量子力学理论能垒映射为有机合成的速率常数
DFT计算基于理想化分子模型,而真实聚合体系中的表观反应速率还会受到黏度、扩散和传递过程的影响。因此,理论能垒不能直接作为聚合反应工程的动力学参数。
研究团队通过不同温度下的L-丙交酯均聚实验,分别提取增长反应和酯交换反应的代表性动力学信息,并结合KMC模拟和扩展的Arrhenius方程建立映射关系。由此,DFT计算得到的24个反应能垒被转换为实际聚合条件下的24个反应速率常数。
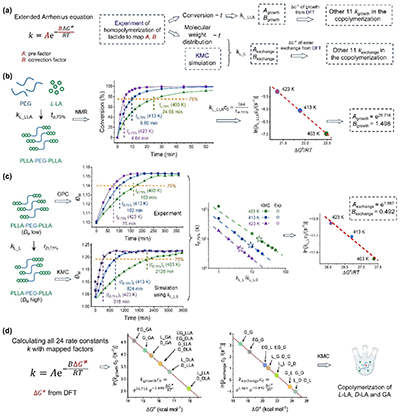
图3. 将计算所得反应能垒(ΔG≠)对应至反应动力学的速率常数(k)的映射实验(Mapping experiment)。(a)映射实验的基本思想;(b)增长反应的映射过程;(c)酯交换反应的映射过程;(d)将映射关系拓展至全部24个基本反应。
动力学蒙特卡洛模拟推演聚合反应动力学过程以及化学反应工程设计预测反应釜化工流程操作参数
将24个反应速率常数输入KMC模型后,研究团队获得了PLGA-PEG-PLGA合成过程的完整动力学过程。结果显示,链增长和酯交换并非简单同步进行,而是形成三个特征鲜明的阶段。
在第一阶段,单体快速参与增长反应,转化率在分钟尺度达到平衡;在第二阶段,链间酯交换持续改变分子量分布,使其在小时尺度达到平衡;在第三阶段,单体单元在聚合物链中的分布继续调整,链序列在天尺度趋于平衡。
基于所得反应动力学,研究团队还设计了一个由两个模块组成的化工流程。第一个模块用于实现快速链增长并循环利用过量单体,第二个模块通过更长的停留时间调控分子量分布和链序列。
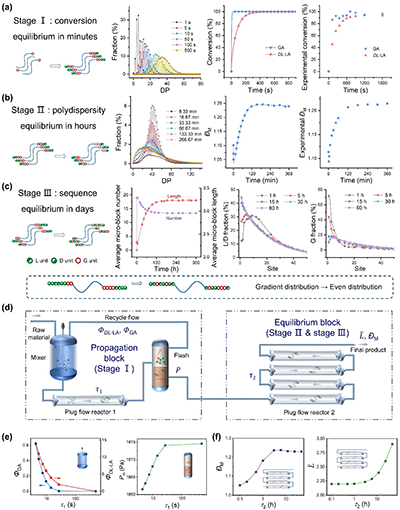
图4. PLGA-PEG-PLGA动力学过程的KMC模拟与对应的化工流程设计。 (a-c)多阶段的反应动力学特征。转化率(a)、分子量分布(b)和序列结构(c)分别在分钟、小时和天尺度达到平衡;(d-f)根据反应动力学过程所设计的双模块化工流程(d)及其反应釜关键参数的衡算(e-f)。
多链体系动态蒙特卡洛模拟预测聚合反应产物的凝聚态特征、且得到实验的验证
研究团队选取1 s、60 s、30 min、5 h和1 d这五个本体聚合反应时间点,将KMC输出的分子量、分子量分布和链序列转换为DMC所需的粗粒化聚合物链模型,进而模拟这些嵌段共聚产物在水这个选择性溶剂中的多链自组装。
模拟与实验共同表明,不同反应时间获得的产物可分别表现为溶液、沉淀或热致水凝胶。即使部分样品具有相近的数均分子量,分子量分布和链序列的细微差异仍足以改变亲疏水平衡,进而形成不同的宏观凝聚态。
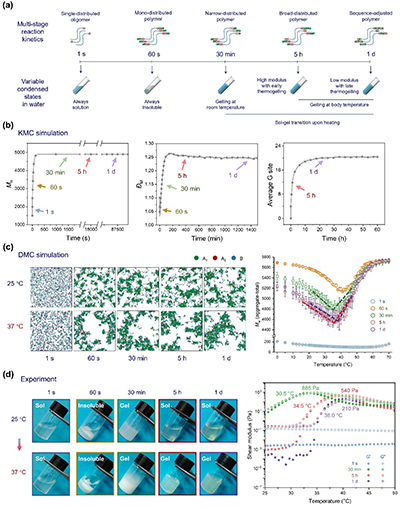
图5. 不同时间点采集的产物分子特征及其水溶液的凝聚态特征。(a)多阶段动力学特征的示意图;(b)KMC模拟得到的分子参数随时间演化规律;(c)DMC模拟得到的对应产物在水溶液中的凝聚态特征;(d)实验验证的产物水溶液的热致凝胶化行为。
AI预测两亲性嵌段共聚物-水体系的热致凝胶化行为
除基于物理模型的多尺度计算外,研究团队还利用已有实验数据训练随机森林和XGBoost模型,根据分子量、嵌段比例、单体组成及聚合物浓度预测凝胶化温度和沉淀温度。训练集与测试集结果相符。
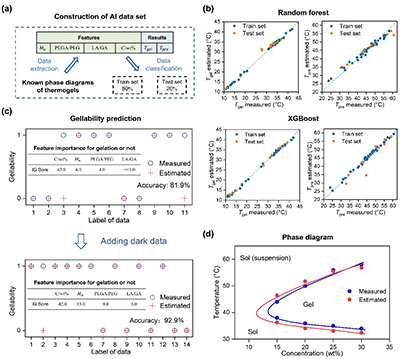
图6. 人工智能预测PLGA-PEG-PLGA两亲性聚合物-水体系的热致凝胶化行为。(a)数据集构建过程;(b)凝胶化转变点与沉淀转变点的预测结果;(c)是否具备热致凝胶化功能的预测结果;(d)相图的预测结果和实验结果。
总结与展望
该工作建立了不同理论尺度之间可传递的参数关系。DFT输出的反应能垒经实验映射转化为KMC所需的反应速率常数;KMC输出的真实聚合物链结构又被转换为DMC所需的粗粒化模型;聚合反应动力学则进一步进入化工流程计算。这一方法使复杂聚合物的研究不再局限于某一个尺度,而能够从基本反应出发,连续追踪合成条件如何影响反应动力学、分子结构、多链自组装和最终材料性能。
对于缺少先验数据的复杂聚合体系,可通过“4+1”策略开展从头计算和逐级预测;对于已积累较多实验数据的体系,则可借助AI快速建立组成、结构与性能之间的关系。两条路径相互补充,为复杂聚合物材料的从头设计及工业规模合成提供了新的方法学基础。
复旦大学高分子科学系暨聚合物分子工程全国重点实验室孙涛博士生为第一作者,其导师、该全国重主任丁建教授为通讯作者。共同作者中包含了丁建东团队目前在读和已经离开且参与“接力”的多位研究生与博士后。
论文信息:Tao Sun, Weihan Rao, Junyi Li, Lingxi Li, Yiman Wei, Shuquan Cui, Wenqian Li, Yanshuang Zhang, Yixuan Wang, Lin Yu, Jiandong Ding*, Multiscale molecular engineering of a thermogelling polymer integrating quantum mechanics, polymer chemistry and artificial intelligence. Science Bulletin, in press
原文链接:https://doi.org/10.1016/j.scib.2026.08.067
通讯作者简介:
丁建东,复旦大学高分子科学系教授、聚合物分子工程全国重点实验室主任。在复旦大学于1988年获生物物理学学士学位、1991年和1995年获高分子化学与物理硕士与博士学位,1998-1999在英国剑桥大学材料系从事博士后研究。他回国后开辟了新的研究方向,长期从事聚合物分子工程的基础研究以及生物医用材料的全链条研究。丁建东教授团队致力于热致高分子水凝胶的理论机理阐释及其生物医用材料产业化应用。科研成果“可注射性热致水凝胶”作为第一完成人或第一发明人获得教育部自然科学奖一等奖、日内瓦国际发明金奖、中国国际工业博览会“创新奖”等。热致水凝胶在2025年被国际纯粹与应用化学会(IUPAC)遴选为全球十大新兴技术之一。
